Die klassischen Manifestationsformen des metabolischen Syndroms (MetS) – Adipositas, Hypertonie, Fettleber, Diabetes mellitus Typ 2 (T2DM) und Hyperlipidämie – kann man als eine einzige Erkrankung des Energiestoffwechsels betrachten. Die pathophysiologische Basis für das MetS ist komplex. In dem vorliegenden Übersichtsartikel wird die Hypothese vertreten, dass zu den zentralen Mechanismen der Pathophysiologie eine erworbene Störung der Mitochondrienfunktion gehört.
Zusammenfassung
Das metabolische Syndrom und die Adipositas sind Erkrankungen, bei denen der Energiehaushalt unter dem Einfluss verschiedenster Prozesse gestört ist. Hierbei wird auch die Funktion der Mitochondrien beeinträchtigt, die in jeder Zelle des Körpers für die Bereitstellung der Energie sorgen, welche für die Funktion des jeweiligen Gewebes erforderlich ist. In der vorliegenden Übersicht zur Rolle der Mitochondrien wird anhand der wichtigsten pathophysiologischen Prozesse die These herausgearbeitet, dass die Beeinträchtigung der Mitochondrienfunktion durch verschiedene krankmachende Vorgänge einen wichtigen Teil dieser Schädigung darstellt.Aspekte der Erkrankungen wie die intrazelluläre Fettakkumulation lassen sich auf die Schwäche der Mitochondrien zurückführen. Die Mitochondrienschädigung durch verschiedene häufige Vorgänge wie Glukose- und Fruktosebelastung, die in dem Artikel genauer dargestellt werden, erscheint somit als wichtiger Teil der Pathogenese des metabolischen Syndroms.Schließlich werden Befunde dargestellt, wie die Mitochondrienfunktion positiv beeinflusst werden könnte. Für viele theoretische Möglichkeiten gibt es noch keine Empfehlung zu einer klinischen Anwendung, da die Datenlage bislang nicht ausreicht. Hierzu gehört auch der Einsatz der ketogenen Diät, deren Anwendung bei differenziertem Vorgehen naheliegen würde. Als medikamentöse Therapien können abgesehen von GLP-1-Rezeptoragonisten nur Metformin und in Risikofällen SGLT2-Hemmer empfohlen werden. Die Übersicht endet mit einer umfassenden These zur Rolle der Mitochondrien in häufig assoziierten Erkrankungen.
Schlüsselwörter
metabolisches Syndrom, Adipositas, mitochondriale Dysfunktion
Mitochondrial dysfunction plays a significant role in the pathogenesis of metabolic syndrome (MetS)
Summary
Metabolic syndrome and obesity are conditions in which energy homeostasis is disrupted under the influence of a wide variety of processes. This also impairs the function of mitochondria, which provide the energy required for the function of the respective tissue in every cell of the body. In this review on the role of mitochondria, the key pathophysiological processes are used to develop the thesis that the impairment of mitochondrial function by a wide variety of pathogenic processes constitutes a major component of this damage.Aspects of these conditions, such as intracellular lipid accumulation, can be attributed to mitochondrial dysfunction. Thus, mitochondrial damage caused by various common processes detailed in the article – such as glucose and fructose overload – appears to be a crucial part of the pathogenesis of metabolic syndrome.Finally, findings are presented on how mitochondrial function could be positively influenced. For many theoretical possibilities, a recommendation for clinical application does not yet exist, as the available data remain insufficient. This also includes the use of a ketogenic diet, the application of which would seem reasonable given a differentiated approach. Apart from GLP-1 receptor agonists, only metformin along with SGLT2 inhibitors in high-risk cases can be recommended as medication.The review concludes with a comprehensive thesis on the role of mitochondria in commonly associated diseases.
Key words
metabolic syndrome, obesity, mitochondrial dysfunction
Einleitung
Zum Beleg wurden Studien oder Bewertungen aus der Literatur herangezogen, die die Beeinträchtigung der Mitochondrien überzeugend darstellen. Die Mitochondrienstörung ist Folge und, wenn angestoßen, auch anhaltende Ursache pathophysiologischer Vorgänge, von denen wichtige dargestellt werden sollen. Hieraus ergeben sich für die klinische Sicht Ansatzpunkte für eine Therapie.
Bei der Adipositas existiert eine überbordende Fettspeicherung, die neben dem Fettgewebe auch andere stoffwechselaktive Gewebe betrifft. Ungünstige Effekte wie Funktionseinschränkungen des betroffenen Gewebes (z. B. Versagen der Betazellen bei Diabetes mellitus durch Fettakkumulation) oder auch Fehlfunktionen (z. B. Entwicklung einer Insulinresistenz in der Fettleber, Auftreten einer chronischen Entzündung im Fettgewebe) begleiten diese Störungen. Die Ursachen der Energieakkumulation bestehen zum Teil in einem Kalorienüberschuss durch die Nahrungsaufnahme, zum Teil aber auch in einer Begünstigung von Mechanismen der Fettakkumulation durch die Bestandteile der kalorienliefernden Nahrung. Je nach genetischer Ausstattung manifestieren sich derartige Effekte in den Menschen unterschiedlich.
AADP: Adenosindiphosphat
AGE: Advanced Glycation Endproducts
AMP: Adenosinmonophosphat
ATP: Adenosintriphosphat
Beta-HB: Beta-Hydroxybuttersäure
CGM: kontinuierliche Glukosemessung
DNA: Deoxyribonucleic acid (Desoxyribonukleinsäure)
GLP-1: Glucagon-like peptide-1 (Glukagon-ähnliches Peptid 1)
LDL: Low Density Lipoprotein
mtDNA: mtDNA
MetS: metabolisches Syndrom
NADH: Nicotinamid-Adenin-Dinukleotid
NO: Stickstoffmonoxid
ROS: reaktive oxidative Spezies
SGLT2: Sodium-glucose cotrans-porter-2 (Natrium-Glukose-Cotransporter 2)
T2DM: Diabetes mellitus Typ 2
Die Gruppe um R. Lustig [Heindel 2024] identifizierte folgende Schlüsselaspekte der Pathogenese der Adipositas:
- Insulinwirkung: Insulin fördert u. a. die Aufnahme von Glukose und Fettsäuren in die Zellen. Insulinresistenz bei MetS bedingt hohe Insulinspiegel, die die Energiespeicherung in insulinsensitiven Geweben verstärken. Dies lässt sich durch Vermeiden des Blutzuckeranstieges unterbrechen. Systeme zur kontinuierlichen Glukosemessung (CGM) [von Lilienfeld-Toal 2017, Kroeger 2021] können dabei helfen, blutzuckersteigernde Nahrungsmittel zu erkennen. Stresshormone (Katecholamine, Kortisol) steigern ebenfalls die Insulinresistenz. Der Beitrag dieses Mechanismus ist groß, es gibt viele Studien, in denen eine minimale Kohlenhydratzufuhr (Low Carb, Very Low Carb) gegenüber der häufig angewandten reinen Kalorienreduktion überlegen ist [Shai 2008, Ebbeling 2012, Skurk 2022]. Auch die mediterrane Diät [Shai 2008] ähnelt in einigen Aspekten einer Low-Carb-Diät. Standardtherapien, beispielsweise bei den Kontrollgruppen in Studien mit GLP-1-Rezeptoragonisten, die auf Kalorienreduktion basieren, zeigen geringe Effekte [Jastreboff 2022].
- Regulation der Nahrungsaufnahme: Appetit- und Hungerimpulse werden zentral reguliert [Huether 1998]. Leptin, das bei Schlanken eine postprandiale Sättigung bewirkt, ist bei Übergewichtigen oft wirkungslos (Leptinresistenz), sodass der postprandiale Sättigungseffekt ausbleibt. GLP-1-Rezeptoragonisten unterdrücken erfolgreich zentrale Essimpulse. Interessant ist die Wirkung von Glukose und Fruktose, die besonders wirkungsvoll einen Belohnungsmechanismus (Dopamin-Ausschüttung) aktivieren, der zu suchtartigem Verlangen nach weiterer Nahrungsaufnahme, insbesondere von Kohlenhydraten, führt [Lane 2005]. Eine anhaltende Erhöhung der Stresshormone kann zusätzlich durch eine Katecholaminresistenz zu einem Verlust der normalen Glukoseregulation eines zentralen Glukosesensors mit Blutzuckerabfällen und drastischen Essimpulsen beitragen [Peters 2012].
- ROS (reaktive oxidative Spezies): Die Überladung der Mitochondrien mit Metaboliten aus Glukose und Fruktose führt zur Entstehung hochreaktiver, toxischer Radikale (ROS) [Lustig 2017], die die Funktion zahlreicher Eiweiße beeinträchtigen, auch derer, die an der Bildung von Adenosintriphosphat (ATP) beteiligt sind (siehe Abbildung 1).
- Chemische Obesogene: Chemische Substanzen, die Hormone imitieren ("hormone disruptors") sowie andere Chemikalien [Kortenkamp 2020] und Mikro-/Nanoplastik wirken negativ auf die Energieregulation. Die chronische Exposition des Menschen gegenüber den fremden chemischen Stoffen in der modernen Welt stellt einen zusätzlichen Risikofaktor für das MetS dar, abhängig von den Stoffen und der genetischen Disposition für die Fähigkeit, damit umzugehen [Veiga-Lopez 2018, Rolle-Kampczyk 2020].
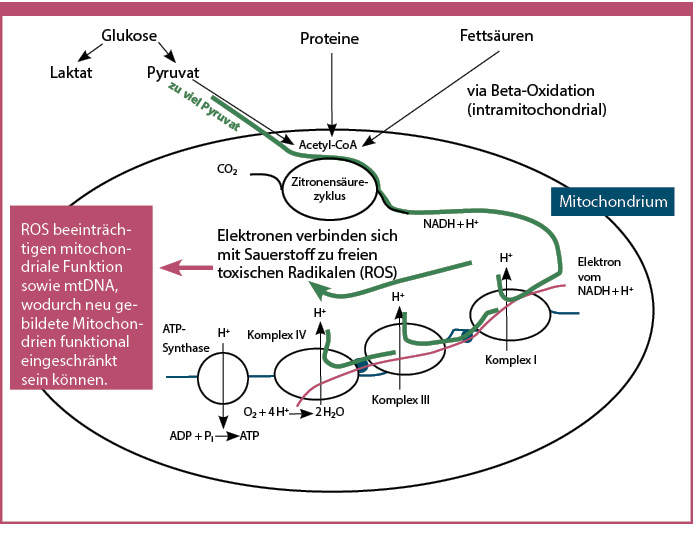 Abb. 1: Vorgänge im Mitochondrium: Bei hohem Anfall von Acetyl-CoA durch zu viel Glukose können überschüssige Elektronen von der Atmungskette nicht genutzt werden. Sie verbinden sich mit vorhandenem Sauerstoff zu reaktiven Sauerstoffspezies (ROS). Grün: Anfall von zu viel Pyruvat aus Glukose sowie Elektronen; Rot: Weg der Elektronen durch die Enzyme der Atmungskette.
Rolle der Mitochondrien
Mitochondrien sind Zellorganellen, die in jeder Zelle (außer in Erythrozyten und sehr vermindert in reifen Keratinozyten) vorkommen. Sie liefern ATP für alle energieerfordernden biochemischen Aktivitäten [Suomalainen 2024]. Sie sind vermutlich Nachfolger von Bakterien, die als Endosymbionten in die als Wirtszellen agierenden Eucyten aufgenommen wurden, behielten eigene Gene (mitochondriale DNA, mtDNA) und können sich unabhängig von der Zelle teilen. Ihre Zahl variiert je nach Energiebedarf der Zelle stark (Muskelzellen etwa 5000, "ruhige" Zellen 500) [Agarwala 2024]. Sie werden regelmäßig nachgebildet. Ihre Vermehrung ist ein Mechanismus, mit dem eine Steigerung des Energiebedarfs beantwortet werden kann. Abbauprodukte der Nahrung werden über verschiedene Wege zu Acetyl-Coenzym A (Acetyl-CoA) umgewandelt. Dieses tritt in den Mitochondrien in den Citratzyklus ein, wobei Nicotinamid-Adenin-Dinukleotid (NADH) + H+ entsteht. NADH + H+ fungiert als Elektronendonator für die Atmungskette (oxidative Phosphorylierung). Die Enzyme der Atmungskette pumpen Protonen (H+) von der Mitochondrienmatrix über die innere Membran (Cristae) in den Intermembranraum der Mitochondrien. Die resultierende Protonen-Konzentrationsdifferenz treibt das Enzym ATP-Synthase an, das Adenosindiphosphat (ADP) in großer Menge zu ATP phosphoryliert. Ein normalgewichtiger Mensch produziert täglich etwa 60 kg ATP [Lustig 2017].
Folgen hoher Glukosemengen
Eine hohe Glukosekonzentration und Insulinwirkung im Zytoplasma erzeugt eine große Menge Acetyl-CoA. Dies führt zu einer erhöhten Menge an Elektronendonatoren, die bei Überladung der Atmungskette nicht vollständig oxidiert werden können. Der resultierende Elektronenüberschuss führt in Verbindung mit Sauerstoff zur Bildung von ROS (siehe Abbildung 1) [Lustig 2017]. ROS blockieren Proteinfunktionen und schädigen so die Cristae und die Atmungskettenenzyme. Ungünstigerweise wird auch die Funktion der mtDNA beeinträchtigt. Die mtDNA wird jedoch zur Synthese von Proteinen (z. B. der Atmungskette) und damit zur Neubildung voll funktionsfähiger Mitochondrien benötigt, deren Fehlen einen ATP-Mangel verschärft. Antioxidanzien können die negativen Effekte der ROS auffangen. Allerdings sind einige orale Antioxidanzien (z. B. Vitamin C) wenig wirksam. Körpereigene Substanzen wie Ketonkörper können die mitochondriale Dysfunktion verbessern [Li 2025]. Diese hervorzurufen kann also eine therapeutische Möglichkeit bieten.
Das Enzym AMP-Kinase (AMPK) wirkt als Sensor zur Kontrolle der ATP-Konzentration. Bei ATP-Abfall regt sie die Mitochondrien an, mehr ATP herzustellen und ihre Zahl zu erhöhen [Herzig 2018]. Eine ROS-induzierte mtDNA-Schädigung behindert diesen regulierenden Impuls.
Bei der Befruchtung und der Entstehung der Zygote jedes Menschen wird die Zahl von funktionsfähigen Mitochondrien in allen Körperzellen dieses Individuums festgelegt. Wenn diese niedrig ist, kann der Mangel an funktionsfähigen Mitochondrien von vornherein ein Problem darstellen. Die Betroffenen vertragen dann eine zusätzliche, erworbene Beeinträchtigung schlechter [Barca 2020].
Der übermäßige Glukose-Anfall in der Zelle führt also zu einem ATP-Mangel. Zudem kommt es zu einer überschießenden Fettspeicherung, da Fettsäuren v. a. innerhalb der Mitochondrien abgebaut werden. Gleichzeitig aktivieren die große Menge intrazellulärer Glukose und die hohe Insulinwirkung die Fettsäure-Synthase. Auch stimuliert überschüssige Glukose den Pentosephosphat-Weg, der zur Entstehung weiterer Fettsäuren und komplexer Moleküle wie Cholesterin beiträgt. Glukoseüberschuss und hohe Insulinspiegel führen so in jeder Zelle der MetS-Betroffenen zu Fettspeicherung, zusätzlich zu und unabhängig von der beschriebenen Insulinwirkung auf die Fettaufnahme in die Zellen im Rahmen der Nahrungsaufnahme.
Fruktose steigert Harnsäure-Konzentration
Fruktose spielt eine eigene Rolle in der MetS-Pathogenese. Sie unterscheidet sich fundamental in ihrer Wirkung von Glukose (siehe Tabelle 1). Vor der Entwicklung der Landwirtschaft (vor ca. 12 000 Jahren) war Fruktose nur saisonal in geringen Mengen z. B. in Früchten verfügbar. Heute wird sie in Form von HFCS (High Fructose Corn Syrup) oder Haushaltszucker in zahlreiche Nahrungsmittel eingebracht [Lustig 2012]. Über den Polyol-Stoffwechsel kann Glukose zusätzlich in Fruktose umgewandelt werden, was insbesondere unter zellulärem Stress (z. B. Sauerstoffmangel oder hohe Glukosebelastung) eintritt [Johnson 2022]. Beim Fruktose-Abbau entsteht der toxische Metabolit Methylglyoxal [Gugliucci 2016]. Dieser blockiert irreversibel die allosterische Regulation der AMP-Kinase und beeinträchtigt so die ATP-Nachbildung bei ATP-Mangel. Dies hat u. a. die beschriebene Fettakkumulation in der Zelle zur Folge, aber auch Schwäche, Müdigkeit und Funktionseinschränkung energiebedürftiger Gewebe (z. B. Neurone, Herzmuskelzellen). Methylglyoxal führt außerdem im Vergleich zu Glukose zu einer erheblich schnelleren Bildung von AGEs (Advanced Glycation Endproducts) [Maessen 2015]. AGEs beeinträchtigen die Funktion von Eiweißen (z. B. Enzymschwäche), stimulieren allgemein Entzündungsvorgänge und beschleunigen so Gefäßkrankheiten.
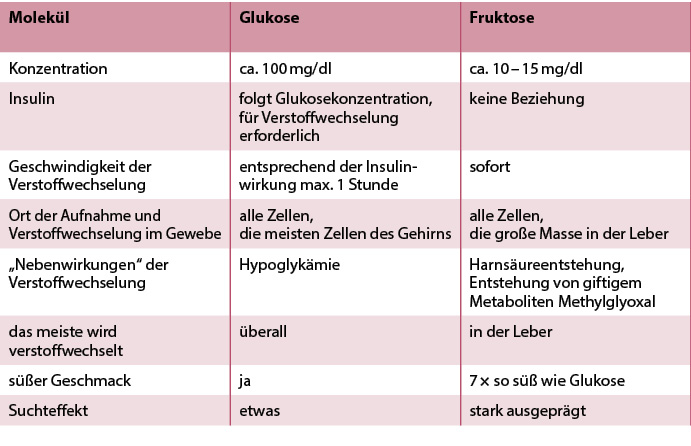 Tab. 1: Gegenüberstellung von Fruktose und Glukose.
Nach dem Transport von Fruktose in eine Körperzelle wird das Zuckermolekül durch Fruktokinase C unter ATP-Verbrauch phosphoryliert. Dabei wird eine große Menge ATP in Adenosinmonophosphat (AMP) umgewandelt. Der hohe Anfall an AMP bewirkt ein vermehrtes Auftreten von Harnsäure, dem Endmetaboliten des Purinstoffwechsels. So kann man beobachten, dass Harnsäure nach oraler Fruktosebelastung rasch im Blut ansteigt, mit einem ähnlichen zeitlichen Kurvenverlauf wie der oral aufgenommener Glukose. Die Harnsäure stammt hauptsächlich aus der Leber, die als Erste exzessiven Fruktosemengen ausgesetzt ist. Es verfügen aber alle Zellen des Körpers über die Fruktokinase C. Der Harnsäure werden zahlreiche ungünstige Effekte zugerechnet (siehe Tabelle 2). Während vermutlich einige dieser Effekte kausal durch die Harnsäure selbst erzeugt sind (Entzündung, Insulinresistenz, Leptinresistenz) [Shapiro 2008], sind andere nur schwer von der untrennbar damit verbundenen Belastung durch Fruktose und deren Metaboliten Methylglyoxal zu unterscheiden. Die durch Fruktose bedingte Erhöhung der Harnsäure kann diagnostisch genutzt werden, um die aufgenommene Fruktosemenge zu erfassen [von Lilienfeld-Toal 2023b]. Das Monitoring des Harnsäure-Verlaufs, wenn es ähnlich zur Verfügung stünde wie CGM für Glukosewerte, könnte als psychologisches "Feedback"-Konzept in einem Gewichtsreduktionsprogramm dienen, da sich ihr Verlauf im Blut parallel zum Fruktosekonsum verhält (siehe Abbildung 2). Diese Beachtung der Harnsäure erscheint besonders relevant, da der Fruktose neben den beschriebenen toxischen Wirkungen auch eine große Rolle in dem für Glukose beschriebenen Suchtmechanismus zugeschrieben wird. Bei Gewichtsreduktion durch eine Low-Carb-Diät kann die Harnsäure entsprechend durch verminderten Fruktosekonsum gesenkt werden [von Lilienfeld-Toal 2023a].
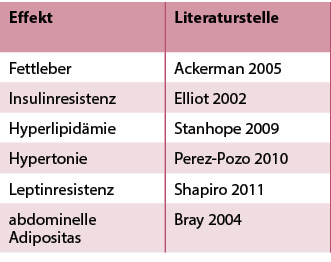 Tab. 2: Negative Effekte der Harnsäure.
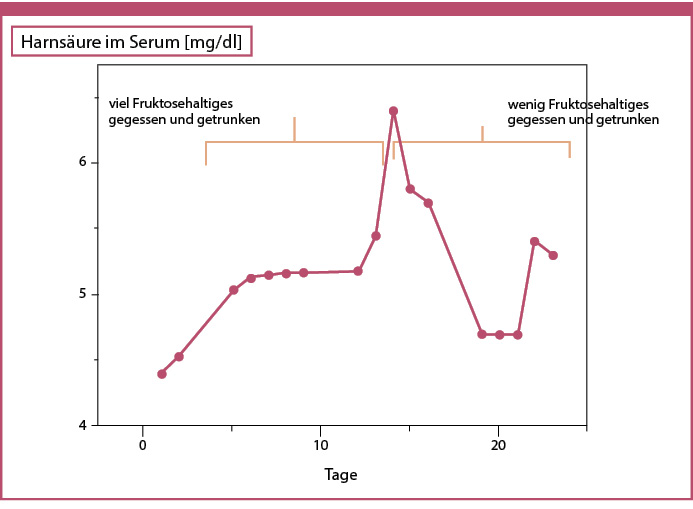 Abb. 2: Hier wurde die Harnsäure-Konzentration im Serum bei einer gesunden Person während einer Zeitperiode unter hohem Fruktosekonsum (erste 10 Tage) sowie einer Periode, in der Fruktose gemieden wurde (zweite 10 Tage), arbeitstäglich gemessen. Sie steigt im Verlauf weniger Tage an, wenn viel Fruktose gegessen wird. Sie sinkt ebenso schnell wieder, wenn auf Fruktose verzichtet wird [von Lilienfeld-Toal 2023b].
Laktat-Überschuss und körperliche Aktivität
Laktat ist ein Stoffwechselprodukt, das vermehrt anfällt, wenn die Zelle von oxidativer Phosphorylierung auf die ineffiziente anaerobe Glykolyse umstellen muss, z. B. aufgrund eines Sauerstoffmangels oder gestörter Sauerstoffverwertung [San-Millan 2018]. Es gibt Hinweise darauf, dass chronisch erhöhte Laktatspiegel mit einem ungünstigen Einfluss auf die Mitochondrienfunktion und verminderter ATP-Bereitstellung assoziiert sind [San-Millan 2022]. Bei Übergewichtigen werden häufig erhöhte Nüchtern-Laktatspiegel beobachtet [Lovejoy 1992], die somit auf eine gestörte metabolische Flexibilität im Rahmen des MetS hindeuten können.
Da Laktat bei Untrainierten bereits bei geringer Belastung schnell ansteigt, sollte körperliches Training hier langsam aufgebaut werden. Die Empfehlung, "die Treppe zu nehmen", ist potenziell kontraproduktiv, da intensive einzelne Belastungen die Laktatspiegel temporär zusätzlich erhöhen können. Eine anhaltende, mäßige Belastung (z. B. mehrfach wöchentliche Spaziergänge) [Ekelund 2016] kann hingegen zur Regeneration der Mitochondrien beitragen und die Laktatverwertung fördern [Gibala 2012].
Ansätze, um Mitochondrien zu schützen
Angesichts einer andauernden Schädigung der Mitochondrien durch moderne Nahrungsmittel (z. B. mit hohem Anteil an Glukose und Fruktose) sollten wir nach therapeutischen Wegen fragen, die die Funktion der Mitochondrien positiv beeinflussen können. Die Datenlage ist für die einzelnen Ansätze sehr unterschiedlich. Keine der Maßnahmen fand bis jetzt eine Aufnahme in Leitlinien zur Gewichtsreduktion, außer der Aufforderung zu körperlicher Bewegung. Aufgrund des großen therapeutischen Potenzials, das solche Maßnahmen in Zukunft entfalten könnten, ist es sinnvoll, sie aufzuführen.
Die Ketose (Blutketone > 0,5 mmol/l) durch Reduktion der Kohlenhydratzufuhr ist angesichts der antioxidativen Wirkung, die ROS unschädlich machen kann [Li 2025], ausführlich untersucht. Innerhalb weniger Stunden treten bereits Ketonkörper auf [Cahill 2006]. Einer von ihnen, Beta-Hydroxybuttersäure (Beta-HB), wirkt unter anderem als Antioxidans und kann klinisch bedeutsame Zustände verbessern, die mit Mitochondrienfehlfunktionen assoziiert sind, wie jugendliche Epilepsie, aber auch Morbus Parkinson, Tumorerkrankungen, psychische Erkrankungen oder angeborene Mitochondrien-Erkrankungen. Da die Beta-HB-Werte bei einer Low-Carb-Gewichtsreduktionsdiät kaum 1 mmol/l überschreiten, liegt das Risiko für Patienten ohne zusätzliche Risiken weit unter einem gefährlichen Ketoazidose-Bereich (Blutketone > 1,5 mmol/l) [Umpierrez 2024]. Eine langfristige ketogene Diät wird wegen berichteten Nährstoffmangels, Dysbiose des Darmmikrobioms und erhöhten Cholesterins kritisch gesehen, sie wird aber auch von vielen sehr gut vertragen. Man muss sich allerdings darüber im Klaren sein, dass ein großer Betreuungsaufwand erforderlich ist [Hallberg 2018]. Wenn es gelingt, eine ketogene Diät über einen langen Zeitraum einzuhalten, sind die metabolischen Effekte ausgezeichnet. Die Gewichtsreduktion, die beobachtet wird, kann mit 14 % im ersten Jahr an die von GLP-1-Rezeptoragonisten heranreichen [Hallberg 2018]. Ein hierunter häufig beobachteter Anstieg des LDL-Cholesterins (Low Density Lipoprotein) im Blut entpuppte sich als positiv, da er durch eine Erhöhung der nicht atherogenen großen LDL-Partikel erklärlich ist, während im Gegensatz hierzu die atherogen wirksamen kleinen LDL-Partikel reduziert sind [Bhanpuri 2018].
Auch Kälte-Exposition bietet sich möglicherweise als Therapie an. Sie fördert die Entwicklung von braunem Fettgewebe, das bei übergewichtigen Menschen vermindert aktiv ist [van Marken Lichtenbelt 2009]. Zudem könnten sich ein geregelter zirkadianer Rhythmus und die Nutzung von Licht positiv auf die Mitochondrien auswirken [Schmitt 2018]. Unter rotem Licht wurden beispielsweise verminderte Blutglukosewerte beobachtet [Powner 2024]. Ebenso wurden mögliche positive Effekte einer Verbesserung der Stickstoffmonoxid (NO)-Versorgung, die im Alter abnimmt, auf die Mitochondrienfunktion beschrieben [Rossman 2021]. Das gilt ebenso für Gehen als körperliches Training [Santanasto 2016].
Medikamente mit positiver Wirkung auf Mitochondrien
Angesichts der Tatsache, dass das MetS selbst in der Form der mäßigen Adipositas ohne ausgeprägte Risikofaktoren eine risikoreiche Erkrankung ist [Caleyachetty 2017], erscheint es sinnvoll, Nutzen und Risiken potenzieller medikamentöser Therapien abzuwägen, auch unabhängig von GLP-1-Rezeptoragonisten. Solche Medikamente erscheinen insbesondere dann erwägenswert, wenn erste Maßnahmen zum Abnehmen durch Kalorienreduktion, Low-Carb-Diät oder körperliche Bewegung erfolglos sind.
Das in Leitlinien durchgehend empfohlene Metformin ist sinnvoll, da es die Wirkung der AMP-Kinase begünstigt [Reczek 2024].
SGLT2-Inhibitoren
SGLT2-Inhibitoren können eine moderate Ketose fördern, die in bestimmten Fällen therapeutisch erwünscht sein kann. Bei Menschen mit T2DM mit niedrigem Risiko für eine gefährliche Ketoazidose kann diese ROS abfangen und die Wirkung einer Low-Carb-Kost verstärken [Patel 2022]. Eine Überwachung zur Vermeidung einer gefährlichen Ketoazidose ist dabei notwendig, insbesondere bei gefährdeten Patienten, aber auch leicht möglich. Bei Vorliegen einer Gefäß- oder Nierenerkrankung wird bereits eine Kombination aus GLP-1-Rezeptoragonisten und SGLT2-Inhibitoren in Leitlinien empfohlen [Gallwitz 2026].
Schilddrüsenhormone
Schilddrüsenhormone begünstigen den Abbau von Fettsäuren in den Mitochondrien. Sie induzieren auch die Bildung von Mitochondrien [Cioffi 2013, Sinha 2015]. Das auf der intrahepatischen Aktivierung von Schilddrüsenhormonrezeptoren basierende Arzneimittel Resmetirom kann eine Fettleber reduzieren [Harrison 2024].
Eine individuelle Unterversorgung sollte natürlich behoben sein, aber eine Thyroxin (T4)-Substitution könnte bereits bei einem normalen TSH-Wert (Thyreoidea-stimulierendes Hormon), der an der Grenze zur Hypothyreose liegt, erwogen werden. Hinzu kommt, dass bei ca. 10 % der Patienten eine Konversionsstörung von T4 nach T3 (Trijodthyronin) diskutiert wird [Bianco 2024]. Bei klinischem Verdacht liegt der Gedanke nahe, angesichts der Bedeutung für die Mitochondrienfunktion einen Therapieversuch mit zusätzlichem T3 zu erwägen. Es wäre eine enge Überwachung notwendig, um eine unerwünschte hyperthyreote Stoffwechsellage zu vermeiden. Allerdings steht hierbei als Erfolgsparameter nur die Besserung hypothyreoter Symptome zur Verfügung.
Hypothetische Überlegungen zur generellen Auswirkung einer Mitochondrienstörung
Die positive Wirkung der Ketose, zumindest anekdotisch, bei so unterschiedlichen Krankheiten wie dargestellt, legt nahe, dass eine Mitochondrienfehlfunktion ein universell zugrundeliegender Vorgang sein kann, dessen Bedeutung über das MetS hinausgeht.
These
Wenn ein Zelltyp eine genetisch bedingte knappe Enzymausstattung für wichtige Funktionen hat, wird diese Knappheit durch ein vermindertes ATP-Angebot sichtbar. Es tritt eine Funktionseinschränkung des betroffenen Gewebes auf. Da die Mitochondrienfehlfunktion alle Zellen des Körpers betrifft, führt ATP-Mangel in verschiedenen Geweben entsprechend ihrer genetisch "schlechteren" Ausstattung parallel zu unterschiedlichen Krankheitsbildern.
Beispiel
Die erhöhte Prävalenz von Depressionen bei Menschen mit T2DM [Palmer 2022] könnte darauf beruhen, dass beiden Zuständen als Folge der Mitochondrienfehlfunktion eine Manifestation von Störungen in den Neuronen und den durch die Fetteinlagerung und Insulinresistenz überlasteten Betazellen zugrunde liegt. Ein ATP-Mangel beeinträchtigt auch die normal erforderlichen DNA-Reparaturmechanismen. Es sind z. B. pro Tag etwa 10 000 Reparaturen nur für ein Cytosin-Nukleotid in der menschlichen Zelle erforderlich [Pääbo 2024]. ATP-Mangel kann so überall zu bleibenden DNA-Veränderungen führen. Dies könnte bei der hohen Rate genetischer Aberrationen bei der Krebsentstehung, die ständig repariert werden müssen, zu dem erhöhten Auftreten von Krebsleiden bei Übergewichtigen beitragen [Longo 2025].
Individuen mit einem angeborenen Mangel an funktionsfähigen Mitochondrien bilden ein lehrreiches Modell für die Auswirkung unzureichender Mitochondrienfunktion: Herzinsuffizienz, Fettleber, Diabetes (mitochondrialer Diabetes) und neurologische Symptome können hier auftreten [Barca 2020].
Schlussfolgerung
Bei der Entwicklung und Aufrechterhaltung eines MetS mit Adipositas spielt eine Störung der Mitochondrienfunktion mit der konsekutiven unzureichenden Bereitstellung von ATP eine große Rolle. Von einigen hierfür ursächlichen Nahrungsmitteln ist die Auswirkung auf die Mitochondrienfunktion gut belegt. Hierzu gehören insbesondere zu hoher Konsum von Glukose sowie die toxische Wirkung der Fruktose. Die Schädigung ist durch die Beteiligung der mitochondrialen DNA anhaltend. Zusätzlich zu den Standardempfehlungen (Reduktion des Essens, Kohlenhydratreduktion in der Nahrung, Ballaststoffe, Bewegung, Bekämpfung des Suchtcharakters) ist in Fällen, in denen es nicht gelingt, das Gewicht ausreichend zu senken, zu erwägen, in den Therapieplan gezielte Maßnahmen zur Gesundung der Mitochondrien aufzunehmen, für die die Datenlage allerdings wissenschaftlich nur zum Teil befriedigend ist.
|
|
Erschienen in: Diabetes, Stoffwechsel und Herz, 2026; 35 (4) Seite 216-222